Biblioteca · Farmacología de Bolsillo · Edición de revisión
1. Farmacocinética
1.1 Absorción y biodisponibilidad
Fuente principal: Brunton y Knollmann, Goodman & Gilman, 14.ª ed. (2023); Rowland y Tozer, 5.ª ed. (2019).
Objetivos
- Describir las cuatro fases de la farmacocinética y su efecto sobre la concentración plasmática.
- Calcular la vida media, el tiempo al estado estacionario y la dosis de carga con las fórmulas básicas.
- Predecir cómo cambian la exposición y el efecto cuando falla el hígado o el riñón.
Conceptos clave
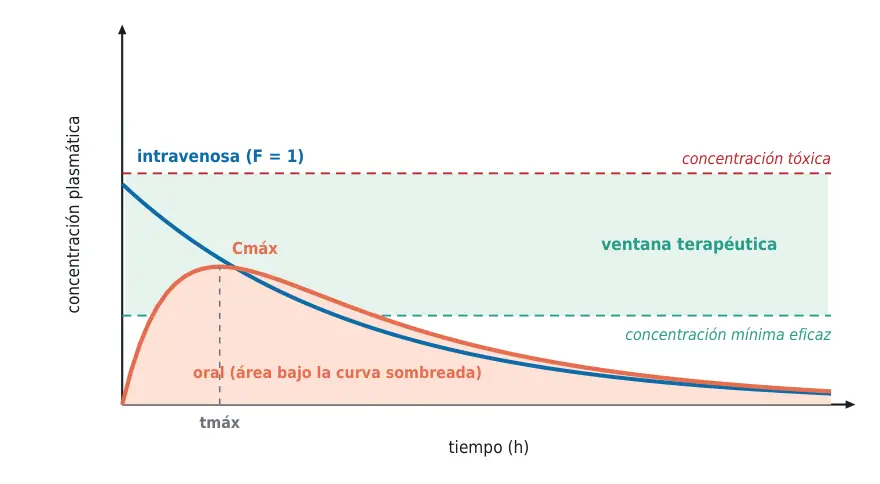
La farmacocinética estudia el recorrido del fármaco en el organismo: absorción, distribución, metabolismo y eliminación. La farmacodinamia (capítulo 2) estudia lo que el fármaco hace al organismo. Toda dosis busca una concentración en el sitio de acción que esté dentro de la ventana terapéutica: por arriba de la concentración mínima eficaz y por debajo de la que produce toxicidad.
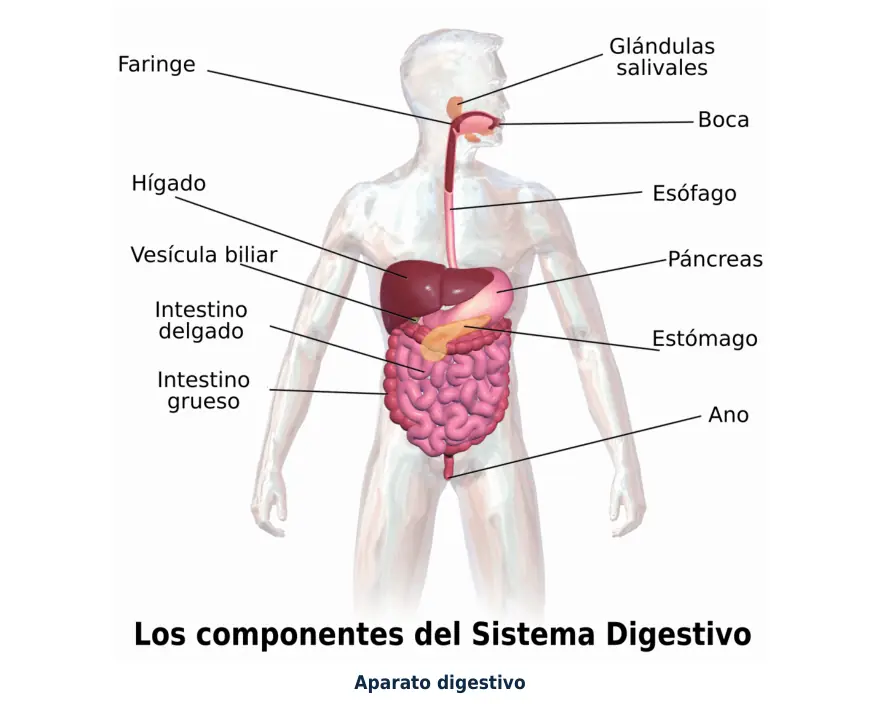
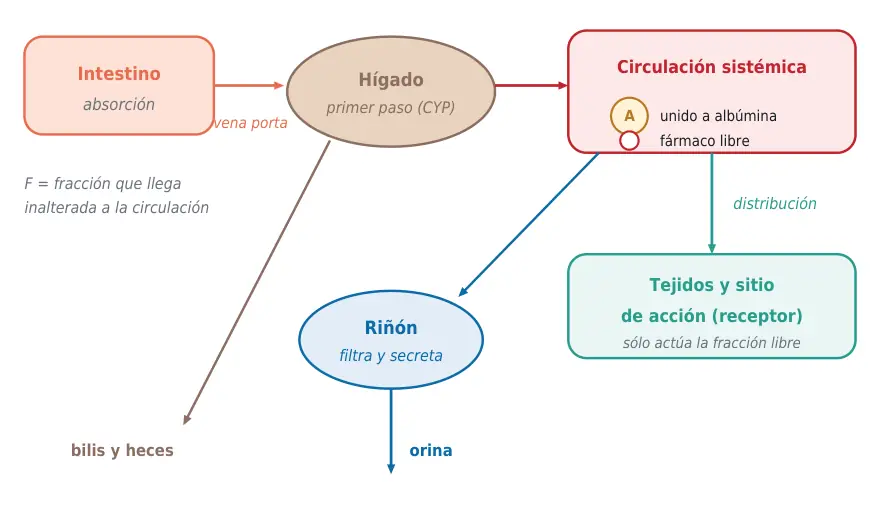
La biodisponibilidad (F) es la fracción de la dosis que llega inalterada a la circulación sistémica. Por vía intravenosa es 1 (100 %). Por vía oral es menor porque el fármaco debe disolverse, cruzar el epitelio intestinal y pasar por el hígado antes de llegar a la circulación general: es el efecto de primer paso. La morfina, el propranolol y la nitroglicerina tienen un primer paso alto; por eso la nitroglicerina se usa por vía sublingual, que drena a la vena cava sin pasar por la porta.
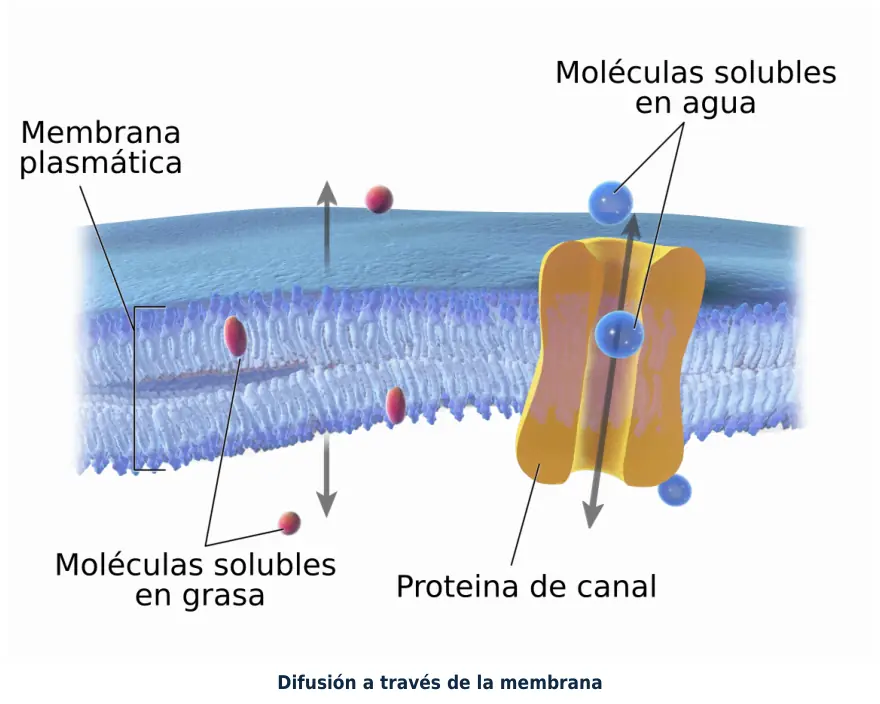
La mayoría de los fármacos cruza las membranas por difusión pasiva de su forma no ionizada y liposoluble. Un ácido débil está más no ionizado en medio ácido y una base débil, en medio alcalino (ecuación de Henderson-Hasselbalch). Este principio explica la alcalinización de la orina para eliminar salicilatos: el ácido se ioniza en la orina alcalina y queda «atrapado» sin reabsorberse.
1.2 Distribución y unión a proteínas
Fuente principal: Rowland y Tozer, 5.ª ed. (2019); Vanderah, Katzung, 16.ª ed. (2024).
El volumen de distribución (Vd) relaciona la cantidad de fármaco en el cuerpo con su concentración plasmática: Vd = dosis / C₀. No es un espacio anatómico. Un Vd pequeño (unos 5 a 10 L en el adulto) indica un fármaco que queda en el plasma, como la heparina o la warfarina, muy unida a la albúmina. Un Vd de cientos de litros, como el de la digoxina o la amiodarona, indica que el fármaco se concentra en los tejidos; por eso la hemodiálisis apenas los retira.
Sólo la fracción libre (no unida a proteínas) atraviesa membranas, actúa y se elimina. La hipoalbuminemia del paciente desnutrido, con cirrosis o con síndrome nefrótico aumenta la fracción libre de fármacos muy unidos, como la fenitoína; el nivel total puede parecer «normal» con una fracción libre tóxica.
1.3 Metabolismo y eliminación
Fuente principal: Brunton y Knollmann, Goodman & Gilman, 14.ª ed. (2023).
El hígado transforma los fármacos en compuestos más polares para excretarlos. Las reacciones de fase I (oxidación, reducción, hidrólisis) las hacen sobre todo las enzimas del citocromo P450; la isoenzima CYP3A4 metaboliza cerca de la mitad de los fármacos de uso común. Las reacciones de fase II conjugan el fármaco con ácido glucurónico, sulfato, glutatión o acetilo. Algunos fármacos son profármacos que se activan al metabolizarse, como el clopidogrel (CYP2C19) y la codeína, que se convierte en morfina por CYP2D6.
| Efecto sobre el CYP | Ejemplos de causantes | Consecuencia |
|---|---|---|
| Inducción (tarda días) | Rifampicina, carbamazepina, fenitoína, hierba de San Juan | Menor concentración del fármaco afectado: falla terapéutica (anticonceptivos, warfarina) |
| Inhibición (inmediata) | Claritromicina, ketoconazol, fluconazol, amiodarona, jugo de toronja (CYP3A4 intestinal) | Mayor concentración: toxicidad (estatinas, warfarina, tacrolimus) |
La mayoría de los fármacos sigue una cinética de primer orden: se elimina una fracción constante por unidad de tiempo, y la vida media no depende de la dosis. Cuando las enzimas se saturan, la cinética pasa a ser de orden cero: se elimina una cantidad fija por hora y un pequeño aumento de dosis eleva mucho la concentración. Ocurre con el etanol, la fenitoína y los salicilatos en dosis altas.
Vida media: t½ = 0.693 × Vd / CL · Dosis de carga = Cobjetivo × Vd / F · Dosis de mantenimiento por hora = Cobjetivo × CL / F
1.4 Estado estacionario y monitoreo de niveles
Fuente principal: Rowland y Tozer, 5.ª ed. (2019).
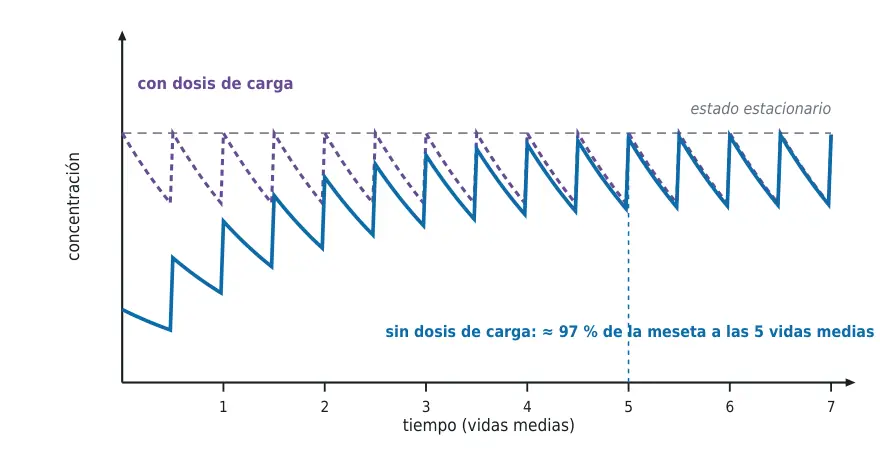
Con dosis repetidas, el fármaco se acumula hasta que lo que entra iguala lo que sale: el estado estacionario. Se alcanza en unas 4 a 5 vidas medias, sin importar la dosis, y el fármaco tarda lo mismo en eliminarse al suspenderlo. Si se necesita efecto rápido con un fármaco de vida media larga (amiodarona, digoxina, vancomicina), se da una dosis de carga, que depende del Vd; la de mantenimiento depende del aclaramiento (CL).
Se miden niveles sólo de fármacos con índice terapéutico estrecho y relación clara entre concentración y efecto: digoxina, litio, fenitoína, ácido valproico, aminoglucósidos, vancomicina, tacrolimus. La muestra se toma en el momento correcto (por lo general antes de la siguiente dosis, el «valle») y ya en estado estacionario.
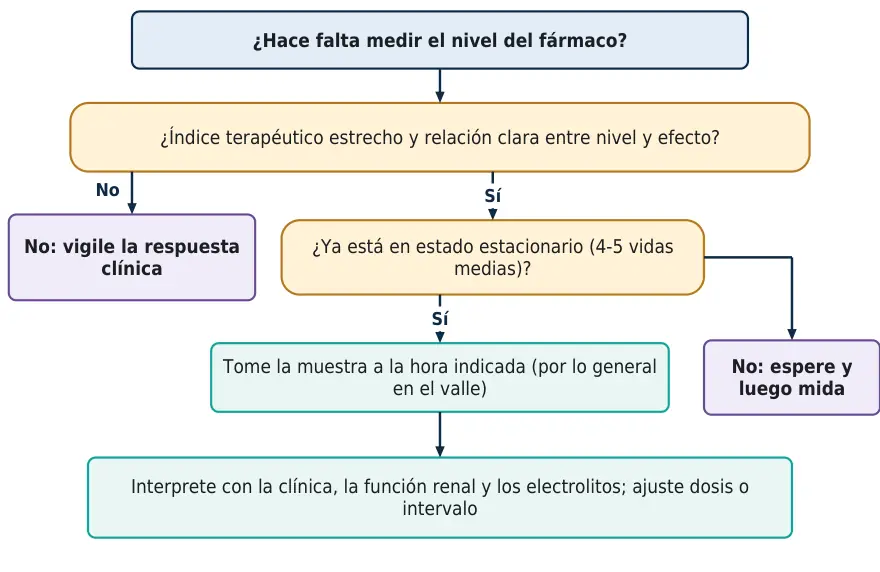
Precaución: un nivel «en rango» no excluye toxicidad. Con digoxina, la hipopotasemia y la hipomagnesemia aumentan la toxicidad aun con niveles habituales; siempre se interpreta el nivel junto con el paciente y sus electrolitos.
Errores frecuentes
- Pensar que una dosis más alta acorta el tiempo al estado estacionario: lo fija la vida media; sólo la dosis de carga lo adelanta.
- Confundir el volumen de distribución con un compartimiento real del cuerpo.
- Medir un nivel antes de llegar al estado estacionario o a una hora no especificada, y ajustar la dosis con un dato que no se puede interpretar.
Perlas
Repaso del capítulo: 20 preguntas
Elija una sola respuesta en cada pregunta. La clave y su explicación están al final del capítulo.
1. ¿Qué describe la biodisponibilidad oral de un fármaco?
A) La velocidad con que el fármaco sale del organismo por la orina
B) La fracción de la dosis que llega intacta a la circulación
C) El volumen aparente en que se distribuye la dosis
D) La proporción del fármaco unida a la albúmina
2. ¿Qué es el efecto de primer paso?
A) La pérdida de fármaco en intestino e hígado antes de llegar a la circulación
B) La primera respuesta clínica que aparece después de la dosis de carga
C) El metabolismo renal de la primera dosis administrada
D) La unión inicial del fármaco a proteínas del plasma
3. ¿Qué indica un volumen de distribución muy grande?
A) Que el fármaco queda confinado al plasma
B) Que el fármaco se concentra en los tejidos
C) Que el riñón lo elimina con gran rapidez
D) Que su biodisponibilidad oral es muy baja y variable
4. ¿De qué depende la vida media de eliminación?
A) Sólo de la dosis que se administra
B) Sólo de la vía por la que se administra
C) De la potencia del fármaco sobre su receptor específico
D) Del volumen de distribución y de la depuración
5. ¿Cuántas vidas medias tarda en alcanzarse casi el estado estacionario?
A) Una sola vida media
B) Entre diez y doce
C) Depende sólo de la dosis
D) Entre cuatro y cinco
6. ¿Qué calcula la dosis de carga?
A) La cantidad que mantiene estable el estado estacionario cada día
B) La dosis máxima que tolera el riñón
C) La cantidad necesaria para llenar el volumen de distribución
D) La dosis que evita el efecto de primer paso
7. ¿Qué caracteriza a la cinética de orden cero?
A) Se elimina una cantidad fija por unidad de tiempo
B) Se elimina una fracción fija por unidad de tiempo
C) La vida media es siempre constante
D) La concentración nunca se acumula
8. ¿Qué reacción pertenece a la fase II del metabolismo?
A) La oxidación por el citocromo P450
B) La hidrólisis de un éster
C) La glucuronidación
D) La reducción de un grupo nitro
9. ¿Qué isoenzima metaboliza la mayor proporción de fármacos de uso común?
A) CYP1A2
B) CYP3A4
C) CYP2E1
D) CYP2C19
10. ¿Qué fracción del fármaco atraviesa membranas y se filtra en el glomérulo?
A) La fracción unida a la albúmina
B) La fracción ionizada en el plasma
C) La fracción libre, no unida a proteínas
D) La fracción conjugada con glucurónido en el hígado
11. Un paciente toma un fármaco con vida media de 12 horas cada 12 horas. ¿Cuándo espera el estado estacionario?
A) Después de la primera dosis
B) Al cabo de una semana
C) Hacia los dos o tres días
D) Hasta después de dos semanas
12. Un paciente con epilepsia que toma carbamazepina empieza rifampicina. ¿Qué espera de los niveles del anticonvulsivo?
A) Que bajen por inducción enzimática
B) Que suban por inhibición del CYP3A4
C) Que no cambien porque no interactúan
D) Que suban por menor excreción renal
13. Una paciente que toma simvastatina recibe claritromicina y presenta dolor muscular intenso. ¿Qué mecanismo lo explica?
A) Inhibición del CYP3A4 que eleva la estatina
B) Inducción del CYP3A4 que forma metabolitos tóxicos
C) Desplazamiento de la estatina de la albúmina
D) Menor filtración renal de la estatina
14. Un paciente toma fenitoína; al subir la dosis un poco, los niveles se elevan de forma desproporcionada. ¿Qué lo explica?
A) La inducción de su propio metabolismo
B) Una mayor unión a la albúmina
C) Un aumento de la depuración renal
D) La saturación de su metabolismo
15. Una paciente desnutrida con albúmina de 2 g/dL toma fenitoína y tiene nivel total normal pero signos de toxicidad. ¿Qué ocurre?
A) Hay menos fracción libre activa
B) El laboratorio midió sólo la fracción libre
C) Hay más fracción libre activa
D) La fenitoína perdió su unión al receptor
16. Se necesita un efecto inmediato de un fármaco con vida media larga. ¿Qué estrategia es la adecuada?
A) Duplicar la frecuencia sin cambiar la dosis
B) Esperar el estado estacionario con la dosis habitual
C) Dar sólo la dosis de mantenimiento más alta
D) Dar una dosis de carga y luego mantenimiento
17. En una intoxicación por ácido acetilsalicílico se alcaliniza la orina con bicarbonato. ¿Por qué ayuda?
A) El bicarbonato inactiva el salicilato en la sangre
B) El ácido débil se ioniza y no se reabsorbe
C) La orina alcalina aumenta el filtrado glomerular
D) El bicarbonato induce la conjugación hepática
18. Un fármaco tiene biodisponibilidad oral de 0.5 y su dosis intravenosa es de 100 mg. ¿Qué dosis oral da la misma exposición?
A) 50 mg
B) 200 mg
C) 100 mg
D) 150 mg
19. Un paciente es metabolizador ultrarrápido del CYP2D6 y recibe codeína. ¿Qué riesgo tiene?
A) Falta total de analgesia por la codeína administrada
B) Hepatotoxicidad por el metabolito
C) Abstinencia aguda al suspenderla
D) Toxicidad por opioide al formar más morfina
20. Un fármaco tiene volumen de distribución de 50 L y se desea una concentración de 2 mg/L. ¿Qué dosis de carga intravenosa se requiere?
A) 100 mg
B) 25 mg
C) 52 mg
D) 200 mg
Clave del repaso
1. B. La biodisponibilidad (F) es la fracción inalterada que alcanza la circulación sistémica.
2. A. El fármaco absorbido pasa por la vena porta y el hígado lo metaboliza antes de llegar a la circulación general.
3. B. Un Vd mayor que el agua corporal indica captación tisular, como con la amiodarona o la digoxina.
4. D. t½ = 0.693 × Vd / CL.
5. D. Tras cuatro a cinco vidas medias se alcanza 94-97 % del estado estacionario, con dosis fijas.
6. C. Dosis de carga = concentración objetivo × Vd / F.
7. A. Al saturarse las enzimas (etanol, fenitoína a dosis altas) se elimina una cantidad constante.
8. C. La fase II conjuga (glucurónido, sulfato, glutatión, acetilo) y vuelve al fármaco más hidrosoluble.
9. B. CYP3A4 participa en el metabolismo de cerca de la mitad de los fármacos.
10. C. Sólo el fármaco libre difunde, actúa y se filtra.
11. C. Cuatro a cinco vidas medias de 12 h son 48 a 60 horas.
12. A. La rifampicina es un inductor potente del CYP3A4 y reduce los niveles de muchos fármacos.
13. A. Los macrólidos inhiben el CYP3A4; la estatina se acumula y causa miopatía o rabdomiólisis.
14. D. Con enzimas saturadas la fenitoína pasa a cinética de orden cero; pequeños aumentos causan grandes cambios.
15. C. Con albúmina baja aumenta la fracción libre; el nivel total subestima la exposición.
16. D. La dosis de carga alcanza de inmediato la concentración objetivo; la de mantenimiento la sostiene.
17. B. El atrapamiento iónico: el ácido ionizado en orina alcalina no regresa por el túbulo.
18. B. Dosis oral = dosis IV / F = 100 / 0.5.
19. D. El CYP2D6 convierte la codeína en morfina; los ultrarrápidos forman exceso y pueden deprimirse.
20. A. Dosis de carga = Vd × concentración = 50 × 2.
Referencias
- Brunton LL, Knollmann BC, eds. Goodman & Gilman's The Pharmacological Basis of Therapeutics. 14th ed. McGraw Hill; 2023.
- Rowland M, Tozer TN. Rowland and Tozer's Clinical Pharmacokinetics and Pharmacodynamics: Concepts and Applications. 5th ed. Wolters Kluwer; 2019.
- Vanderah TW, ed. Katzung's Basic & Clinical Pharmacology. 16th ed. McGraw Hill; 2024.
Vista previa gratuita · Edición de revisión · 21 de octubre de 2026. Prohibida su reproducción o redistribución.